
Soluzioni per
il settore radiofarmaceutico
La produzione di radiofarmaci deve proteggere il paziente dalla contaminazione e, al contempo, tutelare gli operatori e l’ambiente dal prodotto radioattivo. Questo duplice requisito modifica l’architettura di produzione: il contenimento, la schermatura, la direzione del flusso d’aria e l’accesso limitato degli operatori diventano fattori determinanti nella progettazione.
Il prodotto deve essere sterile e la sua radioattività deve essere contenuta.
Il percorso di sterilizzazione dipende dal prodotto specifico: alcuni radiofarmaci vengono filtrati in condizioni di sterilità e confezionati in modo asettico, mentre altri possono essere confezionati, chiusi e sottoposti a sterilizzazione terminale. L’ambiente di produzione deve riflettere il percorso scelto e tenere conto dell’eventuale esposizione del prodotto sterile.
LA STERILIZZAZIONE COME PARTE DELLA STRATEGIA DI CONTENIMENTO
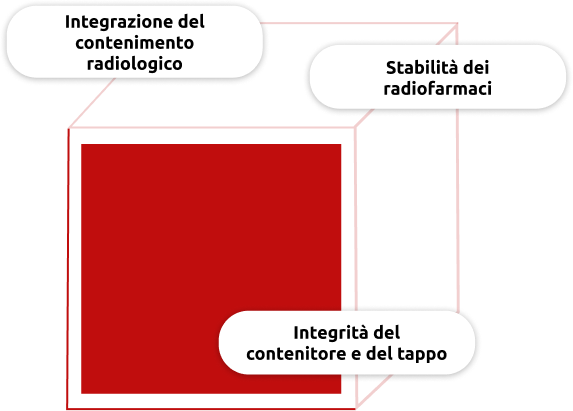
Per i radiofarmaci, la sterilizzazione terminale deve tenere conto di tre vincoli inseparabili: letalità richiesta, stabilità del prodotto e contenimento radiologico.
Nel loro insieme, questi vincoli definiscono sia il ciclo termico che l’integrazione dell’autoclave. La sua configurazione e le sue interfacce sono progettate in funzione del layout della cella calda, della schermatura, dei rapporti di pressione, delle restrizioni di accesso e dei rischi di contaminazione radioattiva.
Il risultato è ben più di un semplice ciclo termico: si tratta di un processo ripetibile e pronto per la convalida, integrato nell’architettura di contenimento, che garantisce la sterilità senza comportare un’esposizione non necessaria dell’operatore, perdite di tempo evitabili o punti deboli tra la produzione in ambiente protetto e le operazioni a valle.
I contenitori riempiti e chiusi vengono sottoposti a un ciclo termico convalidato, elaborato tenendo conto dei requisiti di letalità, della stabilità dei radiofarmaci, dell’integrità dei contenitori, dell’emivita dei radionuclidi e della finestra di rilascio disponibile.
Flusso laminare a protezione del riempimento con acqua per uso farmaceutico (WFI)
I contenitori riempiti e chiusi vengono sottoposti a un ciclo termico convalidato, elaborato tenendo conto dei requisiti di letalità, della stabilità dei radiofarmaci, dell’integrità dei contenitori, dell’emivita dei radionuclidi e della finestra di rilascio disponibile.

vengono forniti sterili, asciutti e pronti per l'uso immediato.
La radioattività rende superfluo il controllo della contaminazione?
No. La radioattività non può essere considerata un meccanismo universale di controllo microbico. I radiofarmaci destinati alla somministrazione parenterale devono comunque soddisfare i requisiti di sterilità applicabili. Il processo deve quindi proteggere il prodotto dalla contaminazione e, al contempo, proteggere gli operatori e l’ambiente dalle radiazioni.
Quando è possibile sottoporre un radiofarmaco a sterilizzazione terminale?
La sterilizzazione in camera bianca è indicata quando la formulazione e il sistema di confezionamento tollerano il processo termico richiesto senza alterazioni inaccettabili della qualità, dell’attività, della purezza radiochimica o dell’integrità della confezione del prodotto. Occorre inoltre tenere conto del tempo a disposizione tra la preparazione, il riempimento, la sterilizzazione, il rilascio e la somministrazione.
Una cella a caldo è la stessa cosa di un isolatore?
No. Una “hot-cell” è una postazione di lavoro schermata destinata alla produzione e alla manipolazione di materiali radioattivi e non è necessariamente progettata come isolatore. La sua funzione principale è la protezione radiologica. Le condizioni di controllo della contaminazione richieste al suo interno dipendono dal processo e dal fatto che siano esposti prodotti sterili o superfici critiche.
In che modo l'autoclave si inserisce nella strategia di contenimento?
La valutazione dell'integrazione prende in esame la disposizione della cella calda, la schermatura, i rapporti di pressione, le interfacce delle porte e l'accesso degli operatori. Dovrebbe inoltre considerare eventi anomali quali perdite o rotture dei contenitori, compresa la potenziale contaminazione della camera, la raccolta dei liquidi, la gestione degli scarichi e le condizioni necessarie per una pulizia e una manutenzione in sicurezza.
Come viene convalidato il processo di sterilizzazione terminale?
La convalida comprende i carichi minimi e massimi definiti, la distribuzione della temperatura, la penetrazione del calore, la letalità e i parametri critici del ciclo. Il processo deve inoltre essere valutato in relazione alla formulazione effettiva e al sistema di confezionamento, compresi i criteri di accettazione pertinenti relativi alla qualità del prodotto, all’attività, alla purezza radiochimica e all’integrità della confezione.
Quale classificazione ambientale è richiesta?
La classificazione richiesta dipende dal tipo di operazione e deve essere supportata da una valutazione dei rischi. Il grado C può essere adeguato per operazioni in ambiente chiuso, quali la sintesi, la purificazione e la filtrazione sterile in linea. Le attività asettiche che comportano l’esposizione di prodotti sterili o di superfici critiche devono essere eseguite in condizioni di grado A.
Esplora le conoscenze correlate
Scopri come la nostra competenza nei processi mette in relazione tecnologie, applicazioni e processi.