
Solutions pour la radiopharmacie
La fabrication de produits radiopharmaceutiques doit protéger le patient contre toute contamination, tout en protégeant les opérateurs et l’environnement contre le produit radioactif. Cette double exigence modifie l’architecture de production : le confinement, le blindage, la direction des flux d’air et l’accès limité des opérateurs deviennent des critères de conception essentiels.
Le produit doit être stérile, et sa radioactivité doit être confinée.
Le mode de stérilisation dépend du produit concerné : certains produits radiopharmaceutiques sont filtrés à stérilité et conditionnés par voie aseptique, tandis que d’autres peuvent être conditionnés, fermés puis stérilisés en fin de cycle. L’environnement de fabrication doit refléter le mode de stérilisation choisi et tenir compte du fait que le produit stérile puisse ou non être exposé.
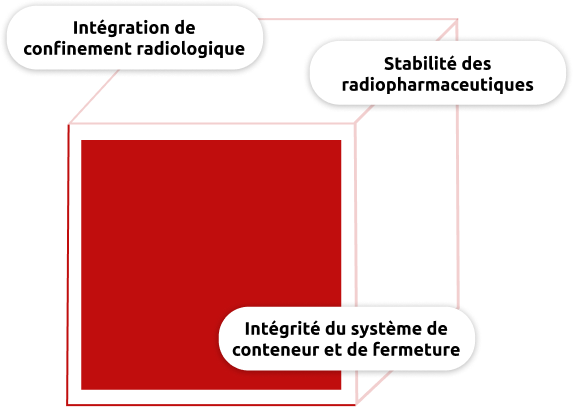
LA STÉRILISATION DANS LE CADRE DE LA STRATÉGIE DE CONFINEMENT
Pour les produits radiopharmaceutiques, la stérilisation terminale doit répondre à trois contraintes indissociables : la létalité requise, la stabilité du produit et le confinement radiologique.
Ensemble, ces contraintes définissent à la fois le cycle thermique et l’intégration de l’autoclave. Sa configuration et ses interfaces sont conçues en fonction de l’agencement de la cellule chaude, du blindage, des rapports de pression, des restrictions d’accès et des risques de contamination radioactive.
Le résultat est bien plus qu’un simple cycle thermique : il s’agit d’un processus reproductible et prêt à être validé, intégré à l’architecture de confinement, qui garantit la stérilité sans exposer inutilement les opérateurs, sans perte de temps évitable et sans créer de point faible entre la production confinée et les opérations en aval.
Les récipients remplis et fermés sont soumis à un cycle thermique validé, élaboré en fonction des critères suivants : létalité requise, stabilité des produits radiopharmaceutiques, intégrité des récipients, demi-vie des radionucléides et délai de mise sur le marché disponible.
Écoulement laminaire protégeant le remplissage d’eau pour injection (WFI)
Les récipients remplis et fermés sont soumis à un cycle thermique validé, élaboré en fonction des critères suivants : létalité requise, stabilité des produits radiopharmaceutiques, intégrité des récipients, demi-vie des radionucléides et délai de mise sur le marché disponible.

sont livrés stériles, secs et prêts à l'emploi.
La radioactivité rend-elle inutile le contrôle de la contamination ?
Non. La radioactivité ne peut pas être considérée comme un mécanisme universel de contrôle microbien. Les produits radiopharmaceutiques destinés à une administration parentérale doivent toujours respecter les exigences de stérilité applicables. Le processus doit donc protéger le produit contre toute contamination, tout en protégeant les opérateurs et l'environnement contre les rayonnements.
Dans quels cas un produit radiopharmaceutique peut-il faire l'objet d'une stérilisation finale ?
La stérilisation en terminal est indiquée lorsque la formulation et le système de conditionnement supportent le traitement thermique requis sans altération inacceptable de la qualité, de l'activité, de la pureté radiochimique ou de l'intégrité de l'emballage du produit. Il convient également de tenir compte du délai disponible entre la préparation, le remplissage, la stérilisation, la mise en circulation et l'administration.
Une « hot-cell » est-elle la même chose qu'un isolateur ?
Non. Une « hot-cell » est un poste de travail blindé destiné à la fabrication et à la manipulation de matières radioactives ; elle n’est pas nécessairement conçue comme un isolateur. Sa fonction première est la radioprotection. Les conditions de contrôle de la contamination requises à l’intérieur de celle-ci dépendent du procédé mis en œuvre et du fait que des produits stériles ou des surfaces critiques soient exposés ou non.
Comment l'autoclave s'intègre-t-il dans la stratégie de confinement ?
L'évaluation de l'intégration porte sur la configuration de la cellule chaude, le blindage, les rapports de pression, les interfaces des portes et l'accès des opérateurs. Elle doit également prendre en compte les événements anormaux tels que les fuites ou la rupture d'un conteneur, y compris la contamination potentielle de la chambre, la collecte des liquides, la gestion des effluents et les conditions requises pour un nettoyage et un entretien en toute sécurité.
Comment le processus de stérilisation finale est-il validé ?
La validation porte notamment sur les charges minimales et maximales définies, la répartition de la température, la pénétration de la chaleur, la létalité et les paramètres critiques du cycle. Le processus doit également être évalué au regard de la formulation réelle et du système de conditionnement et de fermeture, y compris les critères d'acceptation pertinents en matière de qualité du produit, d'activité, de pureté radiochimique et d'intégrité de l'emballage.
Quelle classification environnementale est requise ?
La classification requise dépend de l'opération concernée et doit s'appuyer sur une évaluation des risques. Le niveau C peut convenir aux opérations en circuit fermé telles que la synthèse, la purification et la filtration stérile en ligne. Les activités aseptiques impliquant un produit stérile exposé ou des surfaces critiques doivent être réalisées dans des conditions de niveau A.
Découvrez des informations connexes
Découvrez comment notre expertise en matière de procédés permet de relier les technologies, les applications et les procédés.
Être plus proche des clients ne signifie pas nécessairement être proche d'eux.
C'est une manière de travailler.
Un réseau mondial conçu pour permettre à Fedegari d'être au plus près du client, au plus près des processus et au plus près des décisions qui rendent la fabrication stérile plus sûre, plus fiable et plus rentable à long terme.